Differential epiPot analysis: Run epiPot
Source:vignettes/articles/differential_2_run_epipot.Rmd
differential_2_run_epipot.Rmd
library(epiPot)
library(tidyverse)
library(ComplexHeatmap)
library(edgeR)
library(limma)
library(conflicted)
Load data
We use the aggregated count matrix and metadata created in part one of the analysis.
DATA_PATH <- tools::R_user_dir("epipot_articles", "cache")
load(paste0(DATA_PATH, "/rna_atac.rda"))
Simple epiPot analysis
Rename cell types.
cell_mapping <- c(
  "ODC"     = "Oligodendrocytes",
  "MG"      = "Microglia",
  "OPC"     = "OPCs",
  "INH"     = "Inhibitory neurons",
  "EX"      = "Excitatory neurons",
  "ASC"     = "Astrocytes",
  "PER_END" = "Vascular cells"
)
colnames(merged_matrix) <- str_replace_all(
  colnames(merged_matrix),
  cell_mapping
)
Create model metadata.
sample_metadata <- create_model_frame(merged_matrix, include_condition = TRUE)
stopifnot(identical(rownames(sample_metadata), colnames(merged_matrix)))
Add covariates.
sample_metadata$Batch <-
  atac_metadata_filtered$Batch[match(
    sample_metadata$sample, atac_metadata_filtered$Sample.ID)] |>
  as.factor()

sample_metadata$Age <-
  atac_metadata_filtered$Age[match(
    sample_metadata$sample, atac_metadata_filtered$Sample.ID)]

sample_metadata$Sex <-
  atac_metadata_filtered$Sex[match(
    sample_metadata$sample, atac_metadata_filtered$Sample.ID)]

sample_metadata$group1 <-
  paste(
    sample_metadata$cell,
    sample_metadata$tech,
    sample_metadata$condition,
    sep = ":"
  ) |>
  factor()
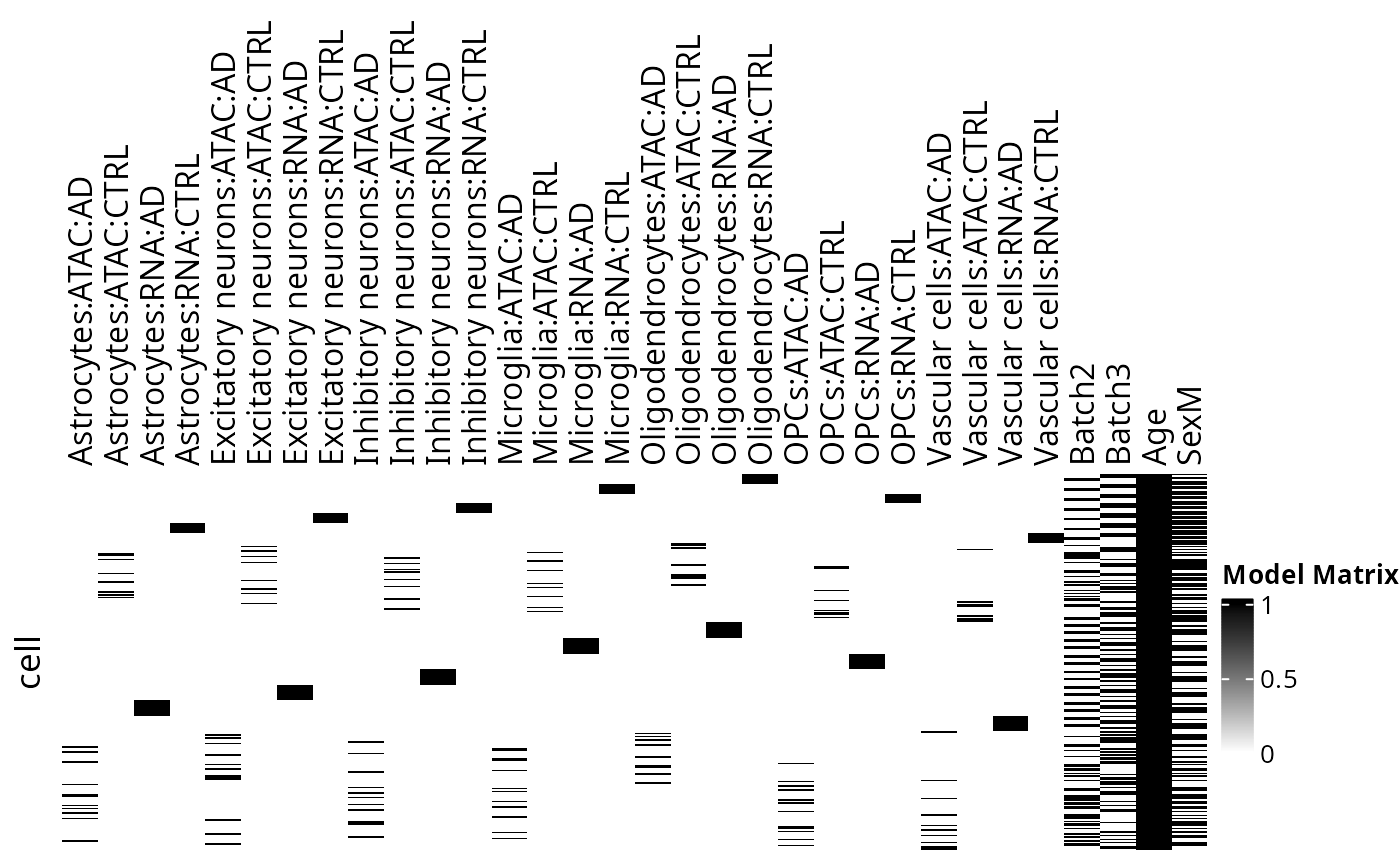
Create model matrix.
model <- model.matrix(
  ~ 0 + group1 + Batch + Age + Sex,
  data = sample_metadata
)
colnames(model) <- sub("^group1", "", colnames(model))

Heatmap(
  model,
  name = "Model Matrix",
  cluster_rows = FALSE,
  cluster_columns = FALSE,
  show_row_names = FALSE,
  row_title = "cell",
  column_names_side = "top",
  col = circlize::colorRamp2(c(0, 1), c("white", "black"))
)
Run differential analysis.
dge <- DGEList(
  counts = merged_matrix,
  genes = rownames(merged_matrix)
)
dim(dge)
#> [1] 22564   266

keep <- filterByExpr(dge, group = sample_metadata$group1)
dge_filtered <- dge[keep, , keep.lib.sizes = FALSE]
dim(dge_filtered)
#> [1] 20680   266

dge_filtered <- normLibSizes(dge_filtered, method = "TMM")

voom_results <- voom(dge_filtered, model, plot = TRUE)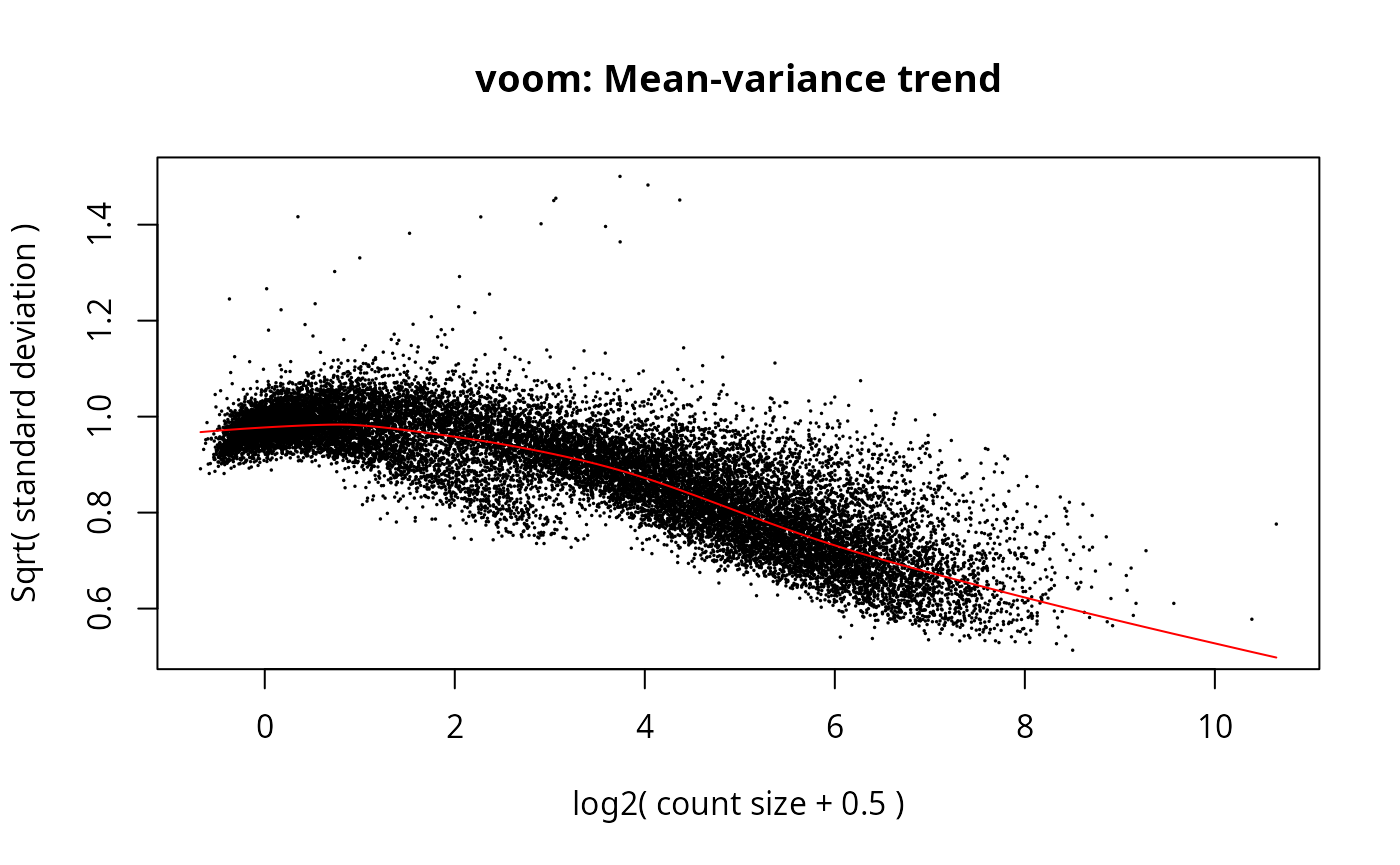
# z-scaling
logCPM <- voom_results$E
rna_columns <- grepl(":RNA:", colnames(logCPM))
atac_columns <- grepl(":ATAC:", colnames(logCPM))

logCPM_rna <- logCPM[, rna_columns]
logCPM_rna_z_scaled <- scale_rows(logCPM_rna)

logCPM_atac <- logCPM[, atac_columns]
logCPM_atac_z_scaled <- scale_rows(logCPM_atac)

logCPM_z_scaled <- logCPM
logCPM_z_scaled[, rna_columns] <- logCPM_rna_z_scaled
logCPM_z_scaled[, atac_columns] <- logCPM_atac_z_scaled

voom_results_z_scaled <- voom_results
stopifnot(all(colnames(voom_results_z_scaled) == colnames(logCPM_z_scaled)))

# replace expression matrix with z-scaled values
voom_results_z_scaled$E <- logCPM_z_scaled
Fit model.
Differential epiPot analysis
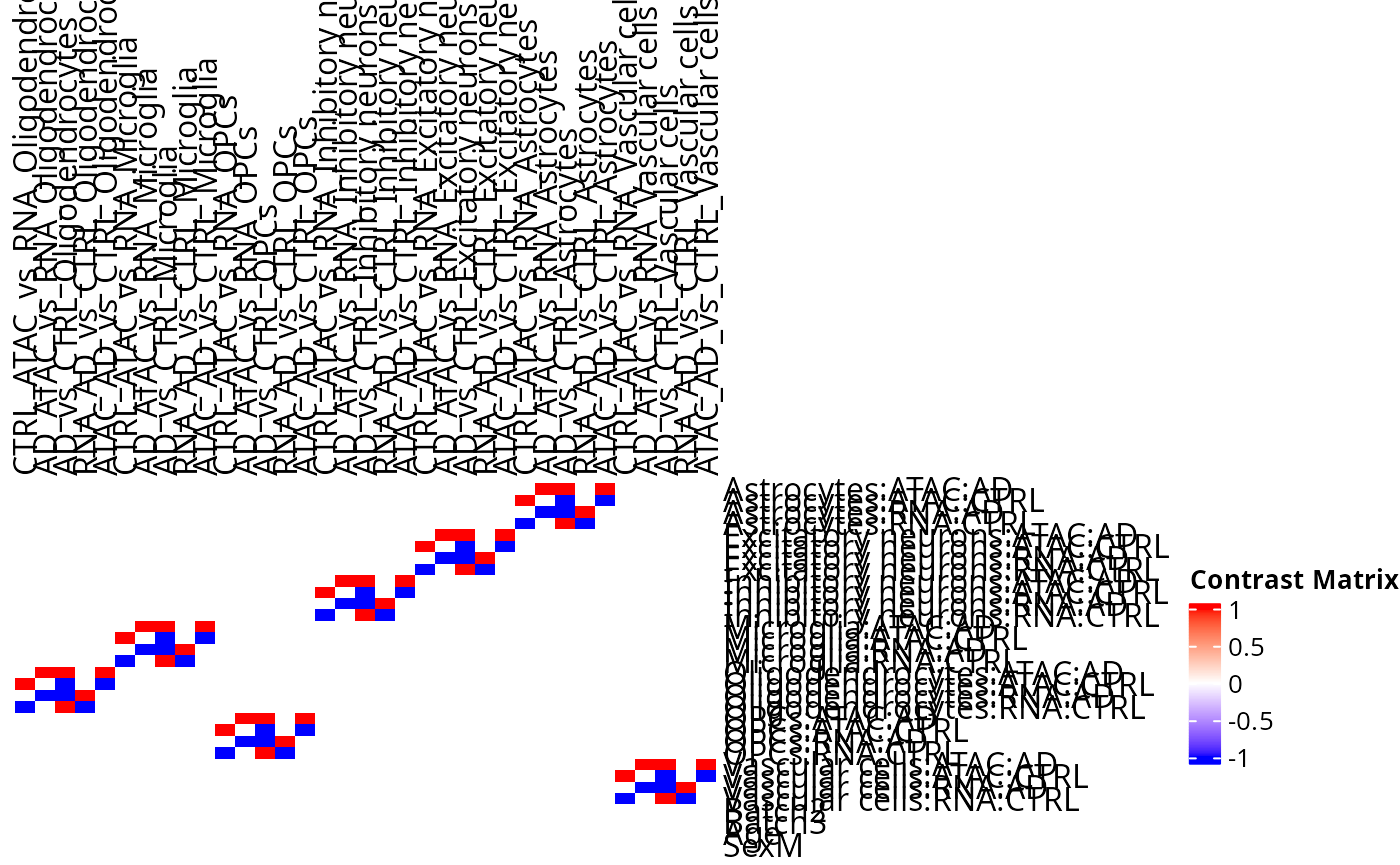
Create contrast matrix.
contrast_matrix <- create_contrast_matrix(model, sample_metadata)

Heatmap(
  contrast_matrix,
  name = "Contrast Matrix",
  cluster_rows = FALSE,
  cluster_columns = FALSE,
  row_names_side = "right",
  column_names_side = "top",
  col = circlize::colorRamp2(c(-1, 0, 1), c("blue", "white", "red"))
)
Fit contrasts.
fit2 <- contrasts.fit(fit, contrast_matrix)
fit2 <- eBayes(fit2)
Collect results.
contrast_res <- parse_limma_results_contrast(fit2, contrast_matrix)

final_results_list <- extract_interaction_results(contrast_res, sample_metadata)
final_results_RNA_list <- extract_rna_de_overlap_results(contrast_res, sample_metadata)
summary_all <- create_summary_table(contrast_res, final_results_RNA_list)
scatter_df <- assign_epipot_driver(contrast_res, final_results_list)
Plot results.
plot_summary_table(summary_all)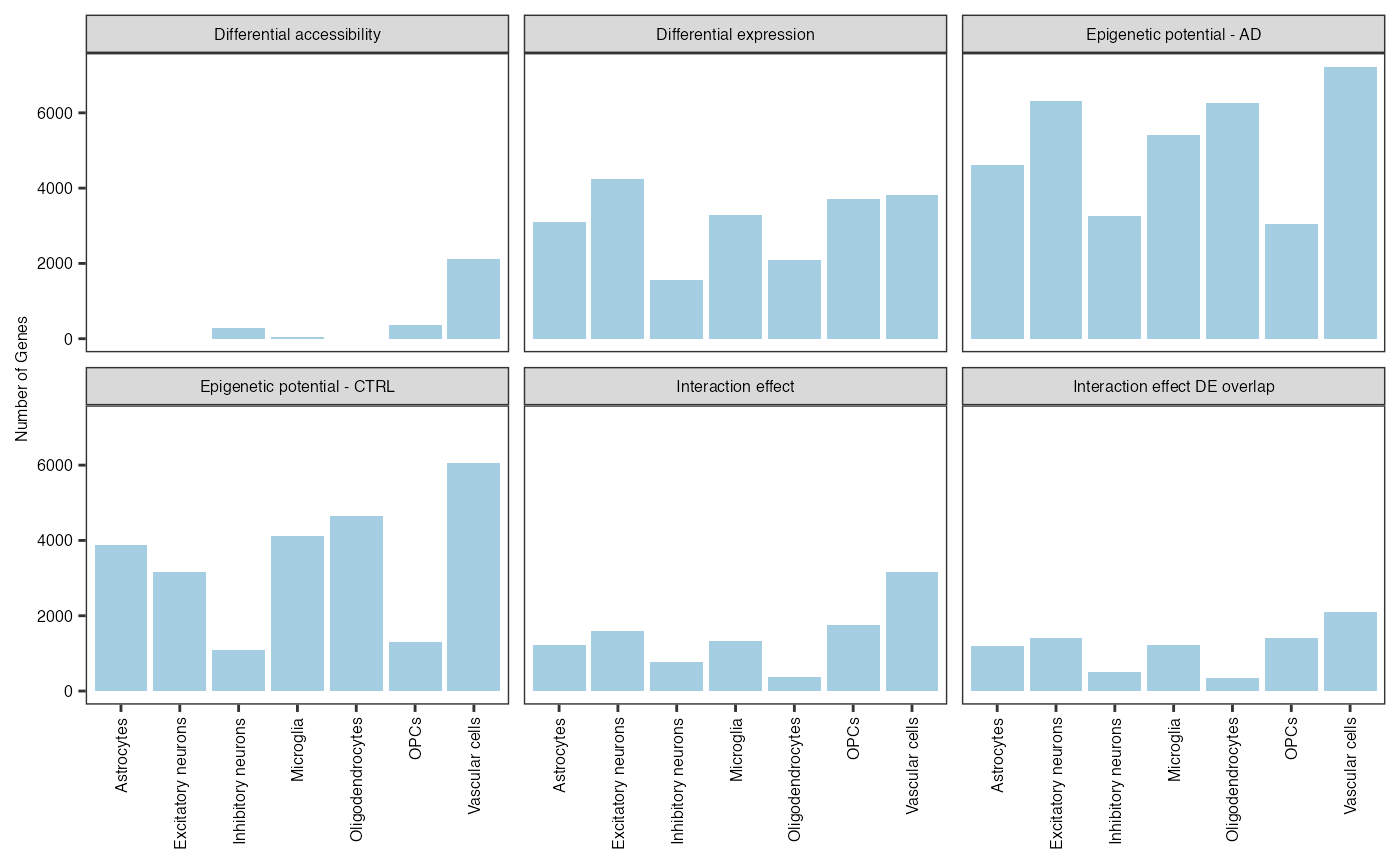
plot_hexbin_scatter(scatter_df)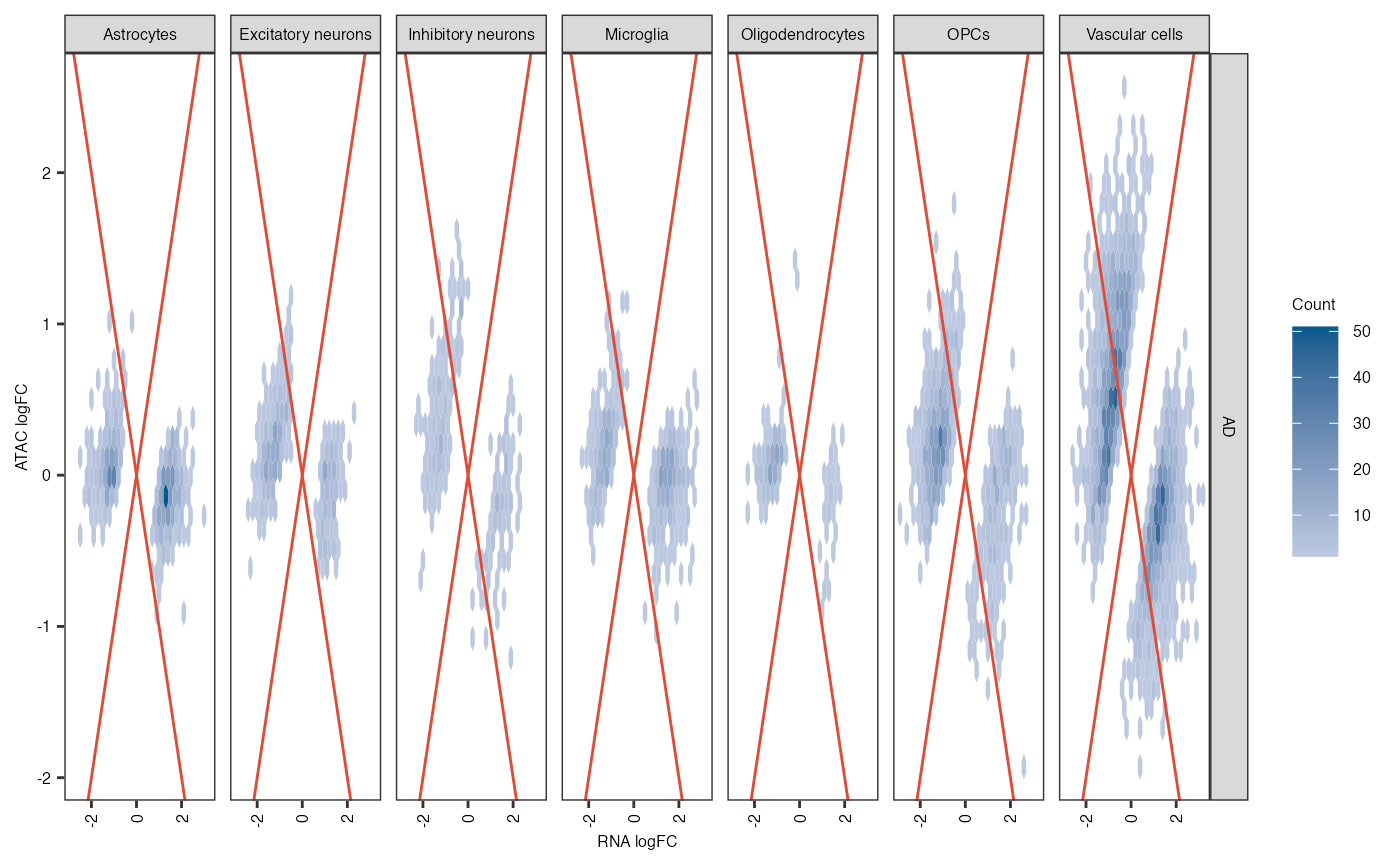
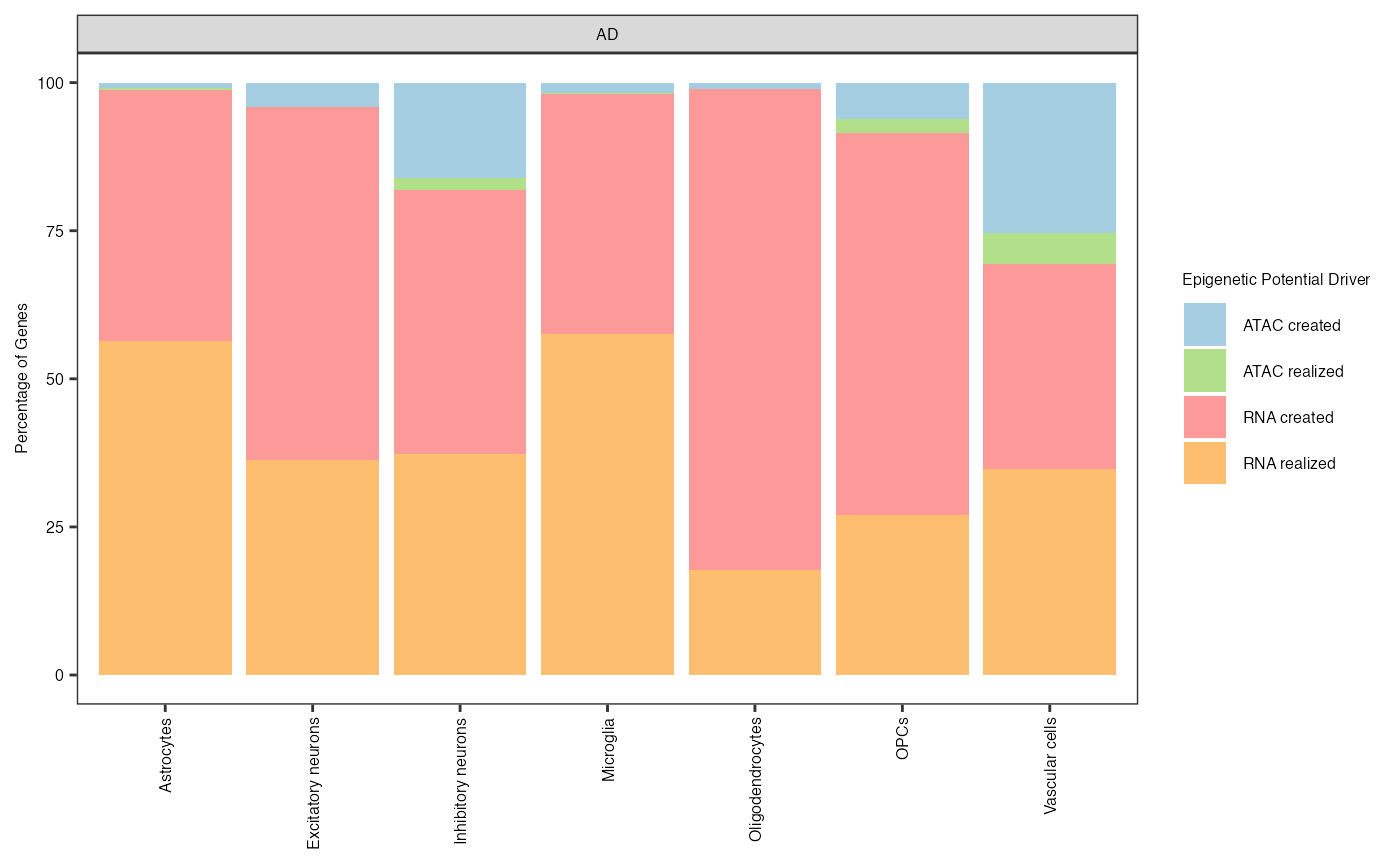
plot_driver_percentages(scatter_df)